

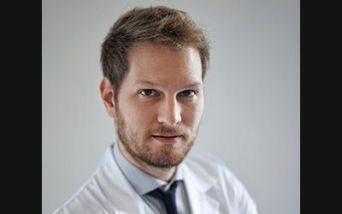
Dott. Roberto Padoan (Padova): “Le nuove conoscenze sui meccanismi della malattia hanno cambiato l’approccio terapeutico. La prossima sfida sarà intervenire sempre più precocemente”
Due volti, una sola identità. È l’immagine del dio romano Giano bifronte, raffigurato con due facce, ma potrebbe descrivere anche la granulomatosi eosinofila con poliangioite (EGPA). Per anni abbiamo guardato solo un volto dell’EGPA, interpretandola esclusivamente come una vasculite ANCA-associata. Una classificazione ancora valida, ma oggi non più sufficiente a descrivere tutta la complessità di questa rara malattia sistemica. In tempi più recenti l’attenzione della ricerca si è progressivamente spostata anche sull’altro volto della patologia: quello dell’infiammazione eosinofila. Due facce diverse, che convivono e si intersecano, entrambe protagoniste, ma il cui equilibrio cambia da paziente a paziente e nel corso della malattia. Ed è proprio la maggiore comprensione dell’interazione tra queste due componenti ad aver aperto la strada a nuove strategie terapeutiche, sempre più mirate ai meccanismi biologici alla base dell’EGPA.
DUE VIE, UNA SOLA MALATTIA
“L’EGPA è una vasculite sistemica rara che, come la poliangioite microscopica (MPA) e la granulomatosi con poliangioite (GPA), è caratterizzata da un processo infiammatorio che coinvolge la parete dei piccoli e medi vasi sanguigni; a differenza di queste due vasculiti ANCA-associate, però, presenta anche una marcata infiammazione eosinofila, sia ematica che tissutale”, spiega il dott. Roberto Padoan, Responsabile del Centro Vasculiti presso l’UOC Reumatologia dell’Azienda Ospedale-Università di Padova. “Questo significa che gli eosinofili, un tipo di globuli bianchi, non aumentano soltanto nel sangue ma infiltrano anche i tessuti, contribuendo direttamente al danno d’organo associato alla malattia”.
La maggiore comprensione del ruolo degli eosinofili ha portato negli ultimi anni a una revisione del modello patogenetico dell’EGPA. Oggi, infatti, la malattia viene interpretata come il risultato dell’interazione tra due vie principali. Da un lato vi è la componente più propriamente autoimmune, condivisa con le altre vasculiti ANCA-associate, nella quale gli autoanticorpi ANCA attivano i neutrofili e innescano il danno vascolare. Dall’altro la risposta immunitaria di tipo 2, sostenuta dai linfociti T helper 2 (Th2) e da proteine come le interleuchine: tra queste, l’interleuchina 5 (IL-5) riveste un ruolo centrale perché regola la differenziazione, la maturazione, la sopravvivenza e l’attivazione degli eosinofili, favorendo anche la loro migrazione nei tessuti, che vengono così danneggiati dalle proteine tossiche rilasciate da questi globuli bianchi.
UN’ETEROGENEITÀ CHE COMPLICA LA DIAGNOSI
Tradizionalmente l’EGPA viene descritta come una malattia che evolve in tre fasi. L’esordio avviene spesso in età adulta, intorno ai 40-45 anni, con sintomi respiratori come rinite, asma e rinosinusite cronica con poliposi nasale, che caratterizzano la cosiddetta fase simil-allergica. “Non parliamo di una classica allergia, perché solo una minoranza dei pazienti presenta una reale sensibilizzazione”, precisa il dott. Roberto Padoan. Segue una fase eosinofila, in cui aumenta il numero di eosinofili nel sangue e possono comparire infiltrati tissutali a livello polmonare, cardiaco e gastrointestinale. Infine, può manifestarsi la fase vasculitica vera e propria, con interessamento della cute, dei nervi periferici, dei reni o di altri organi e apparati.
Nella pratica clinica, tuttavia, questa successione non è sempre lineare. Le diverse componenti della malattia possono sovrapporsi, alternarsi o presentarsi con tempi molto variabili. “In alcuni pazienti queste fasi si sviluppano nell’arco di diversi anni, in altri possono comparire nel giro di pochi mesi”, precisa il dott. Padoan. “Un’eterogeneità che non riguarda soltanto l’evoluzione nel tempo: anche il quadro clinico, infatti, può variare tra un paziente e l’altro, contribuendo a rendere la diagnosi complessa e spesso tardiva”.
Un ulteriore ostacolo all’individuazione della patologia è rappresentato dall’assenza di un biomarcatore specifico. Gli autoanticorpi ANCA sono presenti solo nel 30-40% dei pazienti affetti da EGPA: una percentuale decisamente modesta se paragonata al 70-90% di ANCA-positività che si riscontra nella GPA e nella MPA. A ciò si aggiunge che l’eosinofilia, pur essendo un elemento importante della malattia, può comparire in molte altre condizioni, spesso più comuni. “In conclusione, non disponiamo ancora di un test del sangue che ci dica con certezza che siamo di fronte a una granulomatosi eosinofila con poliangioite”, osserva il dott. Padoan. “Per questo, la diagnosi richiede esperienza clinica e una valutazione complessiva del paziente”.
DALLA SOPRAVVIVENZA AL CONTROLLO DELLA MALATTIA
Per molti anni il trattamento dell’EGPA si è basato quasi esclusivamente sui glucocorticoidi, ai quali venivano associati vari immunosoppressori in base alla gravità della malattia: tra questi, la ciclofosfamide era il farmaco di riferimento nei casi più severi, mentre nelle forme meno gravi si utilizzavano azatioprina, metotrexato o micofenolato mofetile.
Questo approccio ha permesso di controllare la componente vasculitica e di ridurre il rischio di eventi potenzialmente fatali, ma lasciava irrisolto uno degli aspetti più invalidanti della patologia: la persistenza di sintomi respiratori sostenuti dall’infiammazione eosinofila che, a differenza delle manifestazioni vasculitiche, tendevano a protrarsi nel tempo. “Per molto tempo questi sintomi sono stati considerati quasi accettabili, perché il paziente non era più in pericolo di vita e non disponevamo di terapie valide in grado di controllarli adeguatamente”, spiega il reumatologo. “Ma il prezzo da pagare era un’esposizione prolungata ai glucocorticoidi, con un carico di tossicità molto importante”.
Il cambio di paradigma è arrivato con lo sviluppo dei farmaci biologici diretti contro l’interleuchina 5 (IL-5). “Il primo ad aprire questa nuova stagione terapeutica è stato mepolizumab”, racconta il dott. Padoan. “Si tratta di un anticorpo monoclonale anti-IL-5, rimborsabile in Italia dal 2023, che ha dimostrato di ridurre le recidive della malattia, prolungare il tempo trascorso in remissione e favorire una significativa riduzione dell’esposizione ai glucocorticoidi nei pazienti con EGPA recidivante o refrattaria”.
L’evoluzione delle terapie biologiche è proseguita con benralizumab che, a differenza di mepolizumab, non si lega direttamente all’interleuchina 5 ma al suo recettore. “Lo studio MANDARA ha mostrato la non inferiorità di benralizumab rispetto a mepolizumab in termini di remissione, mettendo a disposizione dei pazienti una seconda opzione terapeutica mirata”, dichiara il responsabile del Centro Vasculiti di Padova.
NUOVE PROSPETTIVE DI TRATTAMENTO
L’esperienza maturata con mepolizumab e benralizumab sta già orientando lo sviluppo di nuove strategie terapeutiche. Tra le più promettenti figura depemokimab, anticorpo monoclonale anti-IL-5 a lunga durata d’azione. Come mepolizumab, agisce direttamente sull’interleuchina 5, ma la sua lunga emivita consente una somministrazione sottocutanea ogni sei mesi. “Stiamo attendendo i risultati dello studio OCEAN, che confronta depemokimab con mepolizumab nei pazienti con EGPA”, spiega il dott. Padoan. “Al momento non ci sono ancora dati pubblicati, ma il razionale è certamente interessante e la possibilità di due sole iniezioni all’anno potrebbe tradursi in un miglioramento della qualità della vita per questi pazienti”.
Un’altra linea di ricerca, ancora in fase preliminare, riguarda gli inibitori di JAK, che interferiscono con le vie di segnalazione condivise da diverse citochine infiammatorie, compresa l’interleuchina 5, ma non si tratta ancora di una linea terapeutica consolidata.
Tra le molecole attualmente in fase di studio figura anche tezepelumab, anticorpo monoclonale diretto contro TSLP, una citochina coinvolta nelle primissime fasi dell’infiammazione di tipo 2. “Già approvato per l’asma grave, il farmaco potrebbe offrire una strategia ancora più a monte rispetto al blocco della sola IL-5, anche se il suo ruolo nell’EGPA è ancora da definire”, specifica il dott. Padoan.
Accanto alle terapie dirette contro l’infiammazione eosinofila, rimangono importanti i trattamenti rivolti alla componente vasculitica e autoimmune. La ciclofosfamide conserva un ruolo nelle forme più severe, mentre rituximab, pur non essendo approvato per l’EGPA, rappresenta in alcuni casi una possibile alternativa off-label, soprattutto nei pazienti con manifestazioni vasculitiche rilevanti.
IL TEMPO COME NUOVA VARIABILE TERAPEUTICA
Nella EGPA, l’attuale sfida non è soltanto scegliere il farmaco più appropriato, ma individuare il momento migliore in cui iniziare il trattamento. “Finora, i farmaci biologici sono stati studiati soprattutto in pazienti con malattia cronica (spesso con una durata media di diversi anni), recidivante o refrattaria”, spiega il dott. Padoan. “Oggi ci stiamo chiedendo se anticipare l’introduzione della terapia mirata possa tradursi in un migliore controllo dell’EGPA”.
È proprio questo l’obiettivo dello studio MEPEARL, coordinato dal dott. Padoan nell’ambito del gruppo di lavoro europeo sull’EGPA. “Si tratta di uno studio multicentrico che ha raccolto i dati di 587 pazienti trattati con mepolizumab in un contesto di real life. L’analisi ha confrontato i pazienti che avevano iniziato la terapia con il farmaco precocemente - entro tre mesi dalla diagnosi - con quelli trattati più tardivamente”, spiega il reumatologo. I risultati preliminari, presentati in sede congressuale al 22° International Vasculitis Workshop, lo scorso febbraio, sembrano suggerire che l’avvio precoce del trattamento con mepolizumab si associ a una probabilità più che doppia di raggiungere la remissione a 12 e 24 mesi dall’inizio della terapia. Anche la possibilità di sospendere completamente i glucocorticoidi sembra maggiore nei pazienti trattati anticipatamente. “Questo ci dice che il tempo può essere una variabile cruciale”, sottolinea il dott. Padoan. “Non conta soltanto bloccare il meccanismo giusto, ma farlo nel momento giusto”.
Un secondo studio, E-MERGE, sta confrontando una strategia terapeutica basata su mepolizumab con gli approcci di trattamento convenzionali per l’EGPA, sia al momento della diagnosi che in caso di recidiva. I risultati contribuiranno a chiarire se le terapie anti-IL-5 possano avere un ruolo non solo nel controllo della malattia cronica e recidivante, ma anche nell’induzione della remissione fin dalle primissime fasi.
VERSO UNA MEDICINA PERSONALIZZATA
La crescente comprensione dei meccanismi biologici dell’EGPA ha cambiato profondamente il modo di interpretare questa malattia. Oggi l’obiettivo non è più soltanto controllarne le manifestazioni più severe, ma intervenire in modo sempre più mirato, tempestivo e personalizzato. Un cambiamento che richiede anche percorsi di cura strutturati, centri di riferimento dedicati e una stretta collaborazione tra le diverse figure specialistiche coinvolte.
“L’EGPA è una malattia complessa, che può cambiare volto nel corso del tempo”, conclude il dott. Padoan. “Per questo, la sua gestione deve essere multidisciplinare e guidata da specialisti con esperienza. Le terapie mirate hanno cambiato in modo significativo la prospettiva, ma la sfida ora è integrarle precocemente nei percorsi di cura, con l’obiettivo di controllare meglio la malattia, ridurre l’esposizione prolungata ai glucocorticoidi e migliorare concretamente la qualità di vita dei pazienti”.















Seguici sui Social